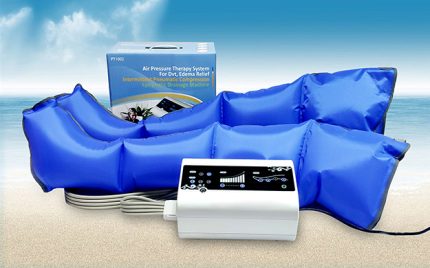




Die Luftkompressions-Beinmassagegeräte reduzieren regelmäßig die Schwellung der Unterschenkel, beschleunigen die postoperative Genesung, lindern die Ermüdung der Beine bei Krankenschwestern und Schreibtischarbeitern und fördern den venösen und lymphatischen Rückfluss. Diese Massagegeräte sind von der FDA klassifiziert als Intermittierende pneumatische Kompression (IPC) Systeme und sind so konzipiert, dass sie die Genesung fördern. PCD-Massagegeräte werden gekauft als medizinische Geräte in den USA Gesundheitswesen System und Kunden sind besorgt über Rückverfolgbarkeit, klinische Leistung und Sicherheit.
Dieses Dokument enthält Einzelheiten zu den geltenden Normen und Vorschriften um den Prüfungsprozess für Ihr Unternehmen zu rationalisieren. Zu den interessanten Punkten gehören Beweise für die Krankenhausbeschaffung, ein Überblick über die CMS/Medicare-Kodierung, UDI und Kennzeichnung, Grundlagen zu Batterie/Transport und FCC, hochwertige Inhalte der Gebrauchsanweisung (IFU), FDA-Klassifizierung und 510(k), Qualitätssysteme (QMSR/ISO 13485), grundlegende Sicherheits- und Leistungsstandards (IEC/ISO) und die Krankenhausbeschaffung von Beweisen.
Gerätedefinition und Verwendungszweck
Zwei Wege zur Positionierung existieren:
-
Wellness/Massage (Verbraucher):
vermarktet zur Entspannung oder zur vorübergehenden Linderung leichter Müdigkeit ohne medizinische Ansprüche. Es gibt einen gewissen Spielraum, um krankheitsbezogene/therapeutische Angaben zu vermeiden, was dazu beitragen kann, die Zuständigkeit der FDA für Produkte zu umgehen, aber sobald Angaben wie "behandelt Lymphödeme", "beugt TVT vor" oder "postoperative Therapie" gemacht werden, wird die Produktregulierung aktiviert.
-
Medizinprodukt (klinische Anwendung): In den USA gehören zu den regulierten Medizinprodukten die IPC/PCD-Systeme, die dazu bestimmt sind Förderung des venösen/lymphatischen Rückflusses, Verringerung von Ödemen und/oder Unterstützung der postoperativen Erholung.
Die Verwendungszweck bestimmt die regulatorische und welche Nachweise für Sie erforderlich sind. Sollte Ihre Kennzeichnung, Website oder Gebrauchsanweisung besagen oder implizieren, dass Lymphödeme/CVI und TVT-Prophylaxe behandelt werden, bereiten Sie sich darauf vor, den Weg über das Medizinprodukt zu gehen (siehe unten).
Der Weg zur Regulierung in den U.S.A.
Klassifizierung & 510(k)
Die meisten IPC-Systeme für Gliedmaßen (z. B. Hülsen, Pumpen) fallen unter Klasse II Geräte, für die ein FDA 510(k) erforderlich ist. 510(k)-Zulassungen weisen die wesentliche Gleichwertigkeit mit einem Prädikat nach. FDA 510(k)-Zusammenfassungen für ähnliche Produkte (z. B. unter den Produktcodes "Hülse, Gliedmaßen, komprimierbar" oder "Massagegerät, aufblasbarer Motorschlauch") enthalten einige wichtige Hinweise und Leistungsangaben.
Niederlassungsregistrierung & Geräteverzeichnis
Hersteller und Erstimporteure müssen ihre Einrichtungen registrieren und die Produkte unter 21 CFR Teil 807. Die Registrierung/Listung ist zwar obligatorisch und muss auf dem neuesten Stand gehalten werden, sie ist jedoch keine Zulassung. Daher müssen ausländische Hersteller einen US-Vertreter benennen.
Kennzeichnung & UDI
Ab heute müssen die meisten Produkte der Klasse II mit einer UDI versehen sein. UDIs müssen auf Etiketten, Verpackungen und, wenn das Produkt wiederverwendbar und wiederaufbereitet ist, direkt gekennzeichnet sein. Die UDI-Daten müssen auch an die GUDID. Die Kennzeichnungen der Geräte und die Gebrauchsanweisungen (IFU) müssen folgenden Anforderungen entsprechen 21 CFR Teil 801.
Qualitätssystem: QSR → QMSR (ISO 13485-konform)
Die FDA hat Änderungen an den Vorschriften vorgenommen, die sich auf ISO 13485:2016 und den QSR (21 CFR 820) auswirken. Diese werden 2026 in Kraft treten. US-Hersteller passen Designkontrollen, Produktion, CAPA und Rückverfolgbarkeit an ISO 13485 an, mit einigen FDA-spezifischen Ergänzungen.
Beweise in einem 510(k)-Verfahren
Wie in den meisten 510(k)-Anmeldungen dargelegt, sind die Leistung, Prüfung der Haltbarkeit/Lebensdauerund elektrisch/EMV Beweise, zusammen mit Biokompatibilität Begründungen und Software/Cybersecurity (falls zutreffend), müssen vorgelegt werden. Öffentliche 510(k)-Zusammenfassungen liefern Belege für typische Leistungsendpunkte.
Um das Risiko der Rechtsdurchsetzung zu verringern, sollten Sie es vermeiden, Behauptungen über Diagnose, Behandlung oder andere medizinische Funktionen aufzustellen, und die Werbung strikt nichtmedizinisch halten, wenn Sie Ihr Produkt ausschließlich als Wellness-Massagegerät positionieren. U.S. Food and Drug Administration.

Grundlegende Sicherheits- und Leistungsstandards
Elektrische Sicherheit & EMC (Medizinische Umgebungen)
-
IEC 60601-1: Allgemeine Sicherheit und wesentliche Leistungsmerkmale für medizinische elektrische Geräte (ME-Geräte).
-
IEC 60601-1-2 (EMC): Elektromagnetische Verträglichkeit (Kollateral).
-
IEC 60601-1-11:
für häusliche Krankenpflege ME-Geräte, die für den Übergang vom Krankenhaus zum häuslichen Bereich und die Verwendung von DME relevant sind. Die FDA verweist auf die ANSI/AAMI-Annahme
Biokompatibilität (Haut/Kurzzeitkontakt)
-
ISO 10993-1Biologischer Bewertungsrahmen. Für Gliedmaßenhüllen/-futterale mit intaktem Hautkontakt sollten die Tests/Rationale (z. B. Zytotoxizität, Sensibilisierung, Reizung) den 10993-Leitlinien und der Matrix der FDA folgen.
Risikomanagement
-
ISO 14971 (und ISO/TR 24971) sollten Gefährdungen (Überdruck, falsche Manschetten, Fehlanschlüsse) mit Kontrollen und einer Restrisikobewertung über den gesamten Lebenszyklus hinweg verknüpft werden.
Benutzerfreundlichkeit/Human Factors
-
IEC 62366-1: Einrichtung einer Gebrauchstauglichkeitstechnik Datei-/Aufgabenanalysen, formative und summative Tests mit Schwerpunkt auf der sicheren Anwendung (z. B. Anlegeordnung, Druckeinstellungen, Überprüfung auf Kontraindikationen).
Software & Cybersicherheit (wenn App/Cloud oder Wireless)
-
FDA folgen Leitfaden zur Cybersicherheit in MedizinproduktenBedrohungsmodellierung, SBOM, Aktualisierungsstrategie, sicherer Entwicklungslebenszyklus und Erwartungen an den Inhalt vor der Markteinführung.
Drahtlos/FCC & Digitale Elektronik
- Wenn Ihr Gerät Bluetooth/Wi-Fi verwendet, müssen Sie FCC 47 CFR Teil 15 für absichtliche Strahlung einhalten; ohne Funk ist die digitale Elektronik normalerweise ungewollte Strahler gemäß Teil 15 Unterabschnitt B (SDoC oder Zertifizierung).
Batterien & Transport
- Wiederaufladbare Akkus sollten folgen IEC 62133-2 für die Sicherheit der Zellen/Batterien. Für den Versand, UN 38.3 Prüfung und Test Zusammenfassung Verfügbarkeit erforderlich sind.
Materialien & Chemikalien (Käufererwartungen)
In den USA gibt es kein bundesweites RoHS-Mandat für Medizinprodukte, aber Gemeinsame Einkaufsorganisationen (GPOs) und IDNs fordern häufig Angaben zum RoHS/Bleigehaltphthalatfreie, latexfreie Deklarationen - die oft zu vertraglich Lieferantenanforderungen (ein Unterscheidungsmerkmal in Ausschreibungen).
Überlegungen zu Einkauf und Kostenerstattung im Krankenhaus
Wonach Krankenhäuser/Rehazentren suchen
Beschaffungsteams und PT/OT-Führungskräfte fordern in der Regel:
-
Regulatorisches Dossier: Ein vollständiges regulatorisches Dossier, das die 510(k) Nummer, QMS-Zertifizierung, Bescheinigungen über QMSR, ISO 13485 Abgleich, Auflistung der Prüfberichte (60601-1/-1-2, 10993, 14971, 62366, 62133, soweit zutreffend), Nachweis der UDI und Verfahren für die MDR und Rückrufe.
-
Langlebigkeit und Wartungsfreundlichkeit: Die Spezifikationen für Haltbarkeit und Wartungsfreundlichkeit, einschließlich der Lebensdauer der Pumpe, der Einschaltdauer, der Anzahl der Zyklen sowie der Waschbarkeit und Wiederaufbereitungsfähigkeit der Hülse.
-
Reinigung und Desinfektion: IFU-validierte Methoden (Tücher/Agenzien, Kontaktzeiten) und Wiederverwendungsgrenzen.
-
Rückverfolgbarkeit: Reinigung und Desinfektion IFU-validierte Methoden, einschließlich Tücher/Mittel, Kontaktzeiten und Wiederverwendungsgrenzen.
-
Ausbildung und Unterstützung: Anforderungen an die Rückverfolgbarkeit in der UDI-Gesetzgebung, einschließlich Etiketten, für wiederaufbereitete wiederverwendbare Artikel, direkte Kennzeichnung, wo anwendbar, und der eCFR.
CMS/Medicare (nur Überblick)
Für Heimgebrauch bei Lymphödemen oder chronischer venöser Insuffizienz (CVI mit Geschwüren) sind die PCDs auf HCPCS Kompressor-Codes E0650/E0651/E0652 und zugehörige Hüllen/Zubehörteile (Abdeckung variiertsiehe Ihre DME MAC LCD/NCD). Die Medicare-Richtlinie verlangt im Allgemeinen eine Studie zur konservativen Therapie vor der Kostenübernahme bei Lymphödemen; CVI-Kriterien sind unterschiedlich. Geräte für VTE-Prophylaxe (E0676) werden häufig nicht als präventive Leistungen im Rahmen der DME-Leistung übernommen. Informieren Sie sich immer über die lokalen MAC-Richtlinien.
Value Story und klinische Indikatoren
Dokumentieren Sie Ergebnisse wie Reduzierung des Gliedmaßenumfangs, Patientenadhärenz (Nutzungsstunden), Auswirkungen auf die Arbeitsbelastung des Pflegepersonals (Einrichtungszeit, Alarme), und Bereitschaft zur Entlassung/Heimanpassung. Zitieren Sie veröffentlichte Literatur oder interne QI-Daten; verwenden Sie die KPI-Sprache des Krankenhauses (LOS, Wiederaufnahmen, Vermeidung von Druckverletzungen, wo zutreffend), um Ihr Argument zu formulieren. (Siehe AORN/ASH-Kontext zur VTE-Prophylaxe, wenn Ihr Gerät eine peri-operative mechanische Prophylaxe fordert).
Kennzeichnung & IFU (Wie gut sieht es aus)
Ihr IFU sollte eindeutig sein:
-
Druckbereich in mmHg, Zyklusprofil (Inflations-/Deflationszeitpunkt) und verfügbare Behandlungsmethoden.
- Für Indikationen, Kontraindikationen und Vorsichtsmaßnahmenkönnte eine Sofortdefinition ein Screening sein für Verdacht oder akute TVTSchwer dekompensierte Herzinsuffizienz, schwere pAVK, schwere Ischämie oder klinisch schlechte Haut an der Applikationsstelle oder wenn eine klinisch begründete Kompression kontraindiziert ist (in Übereinstimmung mit den aktuellen fachlichen Leitlinien). Parel und Zimny geben gute Beispiele für Überweisungsauslöser, die eine große Hilfe sein könnten, d. h. zunehmende Schmerzen, Parästhesien und/oder Verfärbungen.
- Einbau und Dimensionierung, Verlegung der Rohre und Anweisungen für Vermeidung von Fehlanschlüssen.
- Reinigung/Desinfektion die für die spezifischen Materialien und die maximal zulässigen Wiederverwendungszyklen validiert sind, falls zutreffend.
-
UDI Standort(e), Zubehör, Ersatzteile, Wartungsintervalle, Garantie und Kontaktinformationen.
Unterscheiden Sie zwischen der häuslichen und der klinischen Verwendung des Produkts, wenn die Produktfamilie beide Bereiche umfasst. Es ist die gleiche Hardware mit unterschiedlichen Ansprüchen; der in die Pflege verkaufte Einstellungen wird voraussichtlich strengeren Vorschriften für Medizinprodukte entsprechen.
Nachhaltigkeit & Lieferkette (Was Einkäufer jetzt fragen)
Große IDNs gewinnen an Gewicht Ausfallsicherheit der Lieferanten und ESG:
-
Fabrik ISO 13485 Zertifizierung (oder geprüfte Anpassung an QMSR), dokumentierte Lieferanten, und dual-sourcing/kritische-abfälle Strategien.
-
Rückruf und unerwünschte Ereignisse Response Playbooks mit UDI-basierter Feldverfolgung (GUDID-Datengenauigkeit).
-
Materialdeklarationen (latexfrei, DEHP/Phthalat-Informationen), Verpackungsreduzierung und Reparierbarkeit.

Checklisten zur Einhaltung der Vorschriften
A. Der Einstieg in den US-Medizinmarkt - das Wesentliche
| Artikel | Nachweise, die Sie in den Akten haben sollten |
|---|---|
| Regulierungspfad | 510(k)-Freigabeschreiben und Zusammenfassung; Zuordnung von Verordnung/Produktcode. |
| Berechtigungsnachweise der Einrichtung | Einrichtung Anmeldung & Geräteauflistung (21 CFR 807). |
| Das Qualitätssystem | ISO 13485-Zertifikat oder an QMSR angelehnte Verfahren; Konstruktionskontrollaufzeichnungen, Risikodateien. |
| Elektrisch/EMC | IEC 60601-1 und 60601-1-2 Berichte (und -1-11 für den Hausgebrauch). |
| Biokompatibilität | ISO 10993-1 Begründung für die Bewertung/Prüfung von Materialien mit Hautkontakt. |
| Benutzerfreundlichkeit/HFE | IEC 62366-1 Usability-Engineering-Datei (summativer Test). |
| Cybersecurity (falls zutreffend) | Anpassung der FDA-Cyber-Anleitung: SBOM, Bedrohungsmodell, Aktualisierungsplan. |
| Batterien/Transport | IEC 62133-2 Sicherheit der Batterie; UN 38.3 Test & Test Zusammenfassung für den Versand. |
| FCC | Teil 15 (absichtliche/unabsichtliche Abstrahlung) Genehmigung oder SDoC. |
| UDI & Kennzeichnung | UDI auf Etiketten/Verpackungen (und direkte Kennzeichnung bei Wiederverwendung und Wiederaufbereitung), GUDID-Daten. |
| Klinisch/Leistung | Prüf-/Verifizierungsberichte; Begründung der Gleichwertigkeit; Haltbarkeits-/Lebenszyklustests (wie in Prädikaten verwendet). |
| Postmarket | MDR-Verfahren, Beschwerdeverfolgung, Rückrufe/Feldkorrekturen SOPs. |
B. Checkliste für den Krankenhauseinkauf (was zu überprüfen ist)
-
510(k)-Nummer und UDI Bereitschaft; voll Prüfbericht-Index (IEC/ISO, Biocomp, Benutzerfreundlichkeit).
-
Dauerhaftigkeit (MTBF der Pumpe, Hülsenzyklen), Geräuschpegel in dBA (Nachttauglichkeit), Druckgenauigkeit Toleranzen.
-
Größenbestimmung und Verfügbarkeit von Manschetten (Wade, Oberschenkel, Fuß; bariatrische Optionen), ersatzteile Vorlaufzeiten.
-
Reinigung/IFU-Klarheit (Belastungen, Zeiten, Wiederverwendungsgrenzen), Barcode/UDI-Scannen.
-
Dienst-SLA und Ausbildung (Fortbildung für Krankenpflege/PT/OT, Kompetenzinstrumente).
-
Rückerstattung fit für den Übergang nach Hause (HCPCS E0650/E0651/E0652 wenn es klinisch sinnvoll ist; immer vorbehaltlich der lokalen Politik).
FAQs
Q1. Worin besteht der Hauptunterschied zwischen einem Beinmassagegerät für Verbraucher und einem IPC-Gerät für medizinische Zwecke in Bezug auf die Einhaltung der Vorschriften?
A. Es ist die Verwendungszweck und Ansprüche. Wenn Sie behaupten, dass behandeln Lymphödem/CVI oder bieten VTE-Prophylaxesind Sie in FDA-Gerät Gebiet (Klasse II, 510(k), QMSR/13485, UDI, IEC/ISO-Prüfung). Verbrauchermassageprodukte, die keine medizinischen Angaben machen, können die FDA-Vorschriften für Geräte umgehen, werden aber von Krankenhäusern und DME-Kanälen nicht für den klinischen Gebrauch akzeptiert.
Q2. Können wir ohne 510(k) als "Wellness"-Produkt verkaufen? Gibt es Risiken?
A. Sie können ein nichtmedizinisches "Massagegerät" an Verbraucher verkaufen nur wenn Ihre Kennzeichnung, Website und Schulung medizinische/krankheitsbedingte Ansprüche vermeiden. Das Überschreiten der Grenze löst den FDA-Gerätestatus und das Risiko der Durchsetzung aus (Zurückhaltung bei der Einfuhr, Warnschreiben). Wenn Ihre Verkaufsziele Krankenhäuser/PT/OT oder DME-Erstattung umfassen, sollten Sie 510(k) anstreben.
Q3. Welche Berichte von Drittanbietern werden von den Krankenhäusern am häufigsten für die Abnahmeprüfung angefordert?
A. IEC 60601-1/-1-2 (und -1-11 für den Hausgebrauch), ISO 10993 Zusammenfassung für Materialien mit Patientenkontakt, ISO 14971 Zusammenfassung der Risikodatei, IEC 62366-1 Zusammenfassender Bericht zur Benutzerfreundlichkeit, Batterie Beweise (IEC 62133-2) und UN 38.3 Zusammenfassung der Prüfung, FCC Teil 15 (falls digital/drahtlos), sowie die 510(k)-Zusammenfassung.
Q4. Welche zusätzlichen Beiträge werden erwartet, wenn das Produkt Bluetooth und eine Begleit-App enthält?
A. einbeziehen. FCC Teil 15 Beweise (vorsätzlicher Heizkörper), Software-Ebene der Besorgnis/Dokumentation, und FDA Cybersicherheit Inhalt: SBOMBedrohungsmodellierung, Aktualisierungs-/Patch-Plan, Zugriffskontrolle, Protokollierung und Kennzeichnungserklärungen. Richten Sie Ihr QMS an sicheren Designkontrollen aus.
Schlussfolgerung + Soft CTA
Die Preise auf dem US-Gesundheitsmarkt Sicherheit, Leistung und Rückverfolgbarkeit. Frühzeitig ausrichten auf FDA 510(k) Erwartungen, QMSR/ISO 13485, IEC 60601-1/-1-2, ISO 10993, IEC 62366-1, ISO 14971, UDIund (falls zutreffend) IEC 62133-2/UN38.3 und FCC Teil 15 wird das Onboarding mit Krankenhäusern, Reha-Anbietern und DME-Händlern verkürzen und Reibungsverluste bei IDN/GPO-Genehmigungen und Übergängen in die häusliche Pflege reduzieren.
Über Senyang (weich): Senyang arbeitet nach einem auf ISO 13485 basierenden Qualitätssystem, das mit dem QMSR der FDA übereinstimmt, und unterhält ein vollständiges Testdossier (IEC 60601-Familie, ISO 10993, Risiko- und Gebrauchstauglichkeitsdateien), bietet geräuscharme Pumpen, anpassbare Manschetten (einschließlich bariatrische Größen), standardisierte IFUs mit UDI/Track-and-Trace und einem klinischen Support-Paket für die Einweisung in Krankenhäuser und den Einsatz im häuslichen Umfeld. Wenn Sie ein Krankenhaus, eine PT/OT-Dienstleistungslinie oder ein DME-Händler sind, Kontaktieren Sie uns für das Compliance-Paket und die Bewertungseinheiten maßgeschneidert auf Ihren Leistungskatalog und Ihre politischen Anforderungen.
Referenzen (Platzhalter für Ihre Sourcing-Datei)
-
FDA-Übersicht über die Gerätevorschriften; 510(k)-Grundlagen; Registrierung von Betrieben und Auflistung von Geräten. U.S. Food and Drug Administration+1
-
Beispielhafte 510(k)-Zusammenfassungen für pneumatische Kompressions-/Luftkompressionssysteme. FDA-Zugangsdaten+1
-
UDI-Anforderungen und direkte Kennzeichnung (21 CFR 801 Subpart B). eCFR
-
QMSR-Endvorschrift zur Angleichung an ISO 13485 (gültig ab 2026). Bundesregister+1
-
IEC 60601-1 und ergänzende Normen; Sicherheiten für die häusliche Pflege (-1-11). vde.com+1
-
ISO 10993-1 FDA-Leitfaden (Biokompatibilitätsmatrix). U.S. Food and Drug Administration+1
-
ISO 14971 Risikomanagement; FDA-Schulungsmaterial. U.S. Food and Drug Administration+1
-
Cybersicherheit in Medizinprodukten - endgültige Leitlinien der FDA (2025). U.S. Food and Drug Administration
-
FCC 47 CFR Teil 15 (beabsichtigte/unbeabsichtigte Strahlung). eCFR+1
-
Anerkennung der IEC 62133-2 und UN 38.3 Versandanforderungen für Lithiumbatterien. FDA-Zugangsdaten+1
-
CMS NCD/LCD & Grundsatzartikel; HCPCS-Codes E0650/E0651/E0652; MAC-Anleitungen und aktuelle Updates. CGS Medicare+4cms.gov+4cms.gov+4