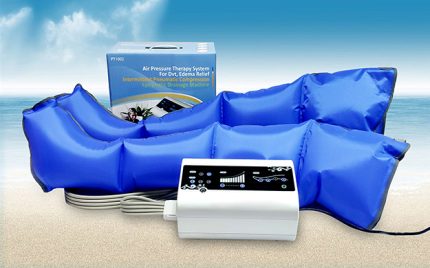




I massaggiatori per gambe a compressione d'aria riducono regolarmente il gonfiore della parte inferiore delle gambe, accelerano il recupero post-operatorio, alleviano l'affaticamento delle gambe per infermieri e lavoratori alla scrivania e favoriscono il ritorno venoso e linfatico. Questi massaggiatori sono classificati dalla FDA come Compressione pneumatica intermittente (IPC) e sono progettati per migliorare il recupero. I massaggiatori PCD si acquistano come dispositivi medici negli Stati Uniti assistenza sanitaria Il sistema e i clienti si preoccupano della tracciabilità, delle prestazioni cliniche e della sicurezza.
Questo documento illustra i dettagli applicabili standard e regolamenti per snellire il processo di valutazione per la vostra azienda. I punti di interesse includono prove di approvvigionamento ospedaliero, panoramica sulla codifica CMS/Medicare, UDI ed etichettatura, nozioni di base su batterie/trasporto e FCC, istruzioni per l'uso (IFU) ad alto valore, classificazione FDA e 510(k), sistemi di qualità (QMSR/ISO 13485), standard fondamentali di sicurezza e prestazioni (IEC/ISO) e prove di approvvigionamento ospedaliero.
Definizione del dispositivo e uso previsto
Due percorsi di posizionamento esistere:
-
Benessere/massaggio (consumatore):
commercializzato per il rilassamento o per il sollievo temporaneo di una lieve stanchezza senza richieste di risarcimento medico. Esiste un margine di manovra per evitare indicazioni terapeutiche o di malattia, che possono contribuire a evitare la giurisdizione della FDA sui dispositivi, ma nel momento in cui vengono fornite indicazioni come "cura il linfedema", "previene la TVP" o "terapia post-operatoria", si attiverà la regolamentazione dei dispositivi.
-
Dispositivo medico (uso clinico): Negli Stati Uniti, i dispositivi medici regolamentati comprendono i sistemi IPC/PCD destinati a favorire il ritorno venoso/linfatico, ridurre l'edema e/o supportare il recupero post-operatorio..
Il L'uso previsto determina la normativa e quali sono le prove necessarie per poterlo fare. Nel caso in cui l'etichetta, il sito web o l'IFU indichino o implichino il trattamento del linfedema/CVI e la profilassi della TVP, preparatevi a seguire la strada del dispositivo medico (vedi sotto).
Percorso normativo negli Stati Uniti.
Classificazione e 510(k)
La maggior parte dei sistemi IPC per gli arti (ad esempio, manicotti, pompe) rientra nel campo di applicazione di Classe II dispositivi, per i quali è previsto un FDA 510(k) è necessario. I 510(k) dimostrano l'equivalenza sostanziale con un prodotto di riferimento. I riassunti dei 510(k) dell'FDA per dispositivi simili (ad esempio, con i codici prodotto "Manicotto, arto, comprimibile" o "Massaggiatore, tubo gonfiabile alimentato") forniscono alcune indicazioni di base e indicazioni sulle prestazioni.
Registrazione dello stabilimento ed elenco dei dispositivi
I fabbricanti e gli importatori iniziali devono registrare i loro impianti ed elencare i dispositivi in base a 21 CFR Parte 807. La fase di registrazione/elenco è obbligatoria e deve essere mantenuta aggiornata, ma non è un'approvazione. Pertanto, i produttori stranieri devono nominare un agente statunitense.
Etichettatura e UDI
A partire da oggi, la maggior parte dei dispositivi di Classe II deve avere un UDI. Gli UDI devono comparire sulle etichette, sull'imballaggio e, se il dispositivo è riutilizzabile e ritrattato, deve essere marcato direttamente. I dati UDI devono essere trasmessi anche al GUDID. Le etichette dei dispositivi e le istruzioni per l'uso (IFU) devono essere conformi a quanto previsto dalla normativa vigente. 21 CFR Parte 801.
Sistema di qualità: QSR → QMSR (allineato alla ISO 13485)
L'FDA ha finalizzato le modifiche alle normative, con impatto sulla ISO 13485:2016 e sul QSR (21 CFR 820). L'entrata in vigore è prevista per il 2026. I produttori statunitensi stanno allineando i controlli di progettazione, produzione, CAPA e tracciabilità alla norma ISO 13485, con alcune aggiunte specifiche della FDA.
Prove in una 510(k)
Come indicato nella maggior parte delle richieste di 510(k), la prestazioni, test di durata/vita, e elettrico/EMC prove, insieme a biocompatibilità razionali e software/cybersecurity (se pertinente), devono essere forniti. I riassunti dei 510(k) pubblici forniscono prove dei tipici endpoint di prestazione.
Per ridurre il rischio di applicazione, evitate di fare affermazioni relative a diagnosi, trattamenti o altre funzioni mediche e mantenete la pubblicità rigorosamente non medica, se posizionate il vostro prodotto esclusivamente come massaggiatore per il benessere. U.S. Food and Drug Administration.

Standard fondamentali di sicurezza e prestazioni
Sicurezza elettrica e compatibilità elettromagnetica (ambienti medici)
-
IEC 60601-1sicurezza generale e prestazioni essenziali per le apparecchiature elettromedicali (apparecchiature ME).
-
IEC 60601-1-2 (EMC): compatibilità elettromagnetica (collaterale).
-
IEC 60601-1-11:
per assistenza sanitaria a domicilio Apparecchiature ME rilevanti per il passaggio da ospedale a casa e per l'uso dei DME. L'FDA sottolinea l'adozione da parte dell'ANSI/AAMI
Biocompatibilità (contatto con la pelle/breve termine)
-
ISO 10993-1quadro di valutazione biologica. Per i manicotti/le fodere degli arti con contatto con la pelle intatta, i test/razionali (ad esempio, citotossicità, sensibilizzazione, irritazione) devono seguire la guida e la matrice 10993 della FDA.
Gestione del rischio
-
ISO 14971 (e ISO/TR 24971) devono collegare i pericoli (pressione eccessiva, bracciali non corretti, collegamenti errati) ai controlli e alla valutazione del rischio residuo lungo tutto il ciclo di vita.
Usabilità / Fattori umani
-
IEC 62366-1: stabilire un ingegneria dell'usabilità analisi dei file e dei compiti, test formativi e sommativi incentrati sull'uso sicuro (ad esempio, ordine di indossamento, impostazioni della pressione, screening delle controindicazioni).
Software e sicurezza informatica (se app/cloud o wireless)
-
Seguire la FDA Guida alla sicurezza informatica nei dispositivi medici: modellazione delle minacce, SBOM, strategia di aggiornamento, ciclo di vita dello sviluppo sicuro e aspettative di contenuto pre-commercializzazione.
Elettronica wireless/FCC e digitale
- Se il dispositivo utilizza Bluetooth/Wi-Fi, rispettare le norme FCC 47 CFR Parte 15 per le radiazioni intenzionali; senza radio, l'elettronica digitale è generalmente radiatori involontari ai sensi della Parte 15 Sottoparte B (SDoC o certificazione).
Batterie e trasporto
- Le confezioni ricaricabili devono seguire IEC 62133-2 per la sicurezza delle celle e delle batterie. Per la spedizione, UN 38,3 test e Riepilogo del test è richiesta la disponibilità.
Materiali e prodotti chimici (aspettative degli acquirenti)
Gli Stati Uniti non hanno un mandato federale RoHS per i dispositivi medici, ma Organizzazioni di acquisto di gruppo (GPO) e gli IDN spesso richiedono Dichiarazioni sul contenuto di RoHS/piombodichiarazioni prive di ftalati e di lattice, che spesso diventano contrattuale requisiti dei fornitori (un elemento di differenziazione nelle RFP).
Considerazioni su acquisti e rimborsi ospedalieri
Cosa cercano gli ospedali/centri di riabilitazione
I team di approvvigionamento e la leadership PT/OT di solito richiedono:
-
Dossier normativo: Un dossier normativo completo che comprende il 510(k) numero, certificazione QMS, attestazioni relative a QMSR, ISO 13485 allineamento, elenco dei rapporti di prova (60601-1/-1-2, 10993, 14971, 62366, 62133, a seconda dei casi), prova dell'UDI e procedure per l'MDR e i richiami.
-
Durata e funzionalità: Le specifiche di durata e manutenibilità, tra cui la durata della pompa, il ciclo di lavoro, il conteggio dei cicli e la compatibilità del manicotto con il lavaggio e il ritrattamento.
-
Pulizia e disinfezione: Metodi convalidati dall'IFU (panni/agenti, tempi di contatto) e limiti di riutilizzo.
-
Tracciabilità: Metodi di pulizia e disinfezione convalidati dalle IFU, compresi i panni/agenti, i tempi di contatto e i limiti di riutilizzo.
-
Formazione e assistenza: Requisiti di tracciabilità previsti dalla legislazione UDI, comprese le etichette, per gli articoli riutilizzabili ricondizionati, la marcatura diretta, ove applicabile, e l'eCFR.
CMS/Medicare (solo panoramica)
Per uso domestico nel linfedema o nell'insufficienza venosa cronica (CVI con ulcere), le PCD mappano per HCPCS codici del compressore E0650/E0651/E0652 e relativi manicotti/accessori (copertura variavedere il tuo DME MAC LCD/NCD). La politica di Medicare richiede generalmente un studio di terapia conservativa prima della copertura per il linfedema; i criteri CVI sono diversi. Dispositivi per Profilassi del TEV (E0676) sono spesso non coperti come servizi di prevenzione nell'ambito della prestazione DME. Confermare sempre le politiche MAC locali.
Storia del valore e indicatori clinici
Documentare i risultati come riduzione della circonferenza degli arti, aderenza del paziente (ore di utilizzo), impatto sul carico di lavoro infermieristico (tempo di impostazione, allarmi), e disponibilità alla dimissione/aderenza a casa. Citare la letteratura pubblicata o i dati interni di QI; utilizzare il linguaggio dei KPI dell'ospedale (LOS, riammissioni, evitamento delle lesioni da pressione, se applicabile) per inquadrare la propria argomentazione. (Consultare i contesti AORN/ASH sulla profilassi del TEV se il dispositivo dichiara la profilassi meccanica peri-operatoria).
Etichettatura e IFU (come si presenta il prodotto)
Il tuo IFU dovrebbe indicare chiaramente:
-
Campo di pressione in mmHgprofilo del ciclo (tempistica di inflazione/deflazione) e disponibilità di modalità di trattamento.
- Per indicazioni, controindicazioni e precauzioniUna definizione immediata potrebbe essere lo screening per DVT sospetta o acutainsufficienza cardiaca gravemente scompensata, PAD grave, ischemia grave o cute clinicamente scadente nel sito di applicazione o quando la compressione clinicamente giustificata è controindicata (allinearsi alle attuali linee guida professionali). Parel e Zimny forniscono buoni esempi di fattori scatenanti che potrebbero essere di grande aiuto, come l'aumento del dolore, la parestesia e/o lo scolorimento.
- Montaggio e dimensionamento, posa dei tubi e istruzioni per l'uso evitare le disconnessioni.
- Pulizia/disinfezione convalidato per i materiali specifici e con i cicli massimi di riutilizzo consentiti, se applicabile.
-
UDI luoghi, accessori, parti di ricambio, intervalli di manutenzione, garanzia e informazioni di contatto.
Distinguere tra l'uso domestico e l'uso clinico del prodotto nel caso in cui la famiglia di prodotti comprenda entrambi. È il stesso hardware con pretese diverse; quello venduto in assistenza impostazioni è previsto il rispetto di normative più severe in materia di dispositivi medici.
Sostenibilità e catena di fornitura (cosa chiedono ora gli acquirenti)
I grandi IDN hanno un peso crescente resilienza dei fornitori e ESG:
-
Fabbrica ISO 13485 certificazione (o allineamento verificato con QMSR), fornitori documentati e dual-sourcing/critical-spares strategie.
-
Richiamo ed eventi avversi playbook di risposta, con tracciamento sul campo basato su UDI (accuratezza dei dati GUDID).
-
Dichiarazioni sui materiali (informazioni prive di lattice, DEHP/ftalato), riduzione degli imballaggi e riparabilità.

Elenchi di controllo della conformità
A. Entrare nel mercato medico statunitense - elementi essenziali
| Articolo | Prove che dovreste avere in archivio |
|---|---|
| Percorso regolatorio | Lettera di autorizzazione 510(k) e riepilogo; mappatura della normativa e del codice prodotto. |
| Credenziali della struttura | Stabilimento Registrazione & Elenco dei dispositivi (21 CFR 807). |
| Sistema di qualità | Certificato ISO 13485 o procedure allineate al QMSR; registri di controllo della progettazione, file di rischio. |
| Elettrico/EMC | IEC 60601-1 e 60601-1-2 rapporti (e -1-11 per uso domestico). |
| Biocompatibilità | ISO 10993-1 logica di valutazione/test per i materiali a contatto con la pelle. |
| Usabilità/HFE | IEC 62366-1 file di ingegneria dell'usabilità (test sommativo). |
| Sicurezza informatica (se applicabile) | Allineamento della guida informatica della FDA: SBOM, modello di minaccia, piano di aggiornamento. |
| Batterie/trasporto | IEC 62133-2 sicurezza della batteria; UN 38,3 test & Riepilogo del test per la spedizione. |
| FCC | Autorizzazione Parte 15 (radiatore intenzionale/non intenzionale) o SDoC. |
| UDI ed etichettatura | UDI su etichette/imballaggi (e marchio diretto se riutilizzabili e ritrattati), dati GUDID. |
| Clinica/performance | Rapporti di prova/verifica; logica di equivalenza; test di durata/ciclo di vita (come usato nei predicati). |
| Post-mercato | Procedure MDR, trend dei reclami, SOP di richiamo/correzione sul campo. |
B. Lista di controllo degli acquisti ospedalieri (cosa verificare)
-
Numero 510(k) e UDI prontezza; piena indice del rapporto di prova (IEC/ISO, biocomp, usabilità).
-
Durata (MTBF della pompa, cicli del manicotto), livello di rumore in dBA (idoneità all'uso notturno), precisione della pressione tolleranze.
-
Dimensionamento e Disponibilità del bracciale (polpaccio, coscia, piede; opzioni bariatriche), parti di ricambio tempi di consegna.
-
Pulizia/ chiarezza IFU (agenti, tempi, limiti di riutilizzo), scansione di codici a barre/UDI.
-
Servizio SLA e formazione (in-service per infermieri/PT/OT, strumenti di competenza).
-
Rimborso in forma per la transizione verso casa (HCPCS E0650/E0651/E0652 se clinicamente appropriato; sempre in base alla politica locale).
Domande frequenti
Q1. Qual è la differenza fondamentale in termini di conformità tra un massaggiatore per le gambe di tipo consumer e un dispositivo IPC di livello medico?
A. È il Uso previsto e reclami. Se si dichiara di trattamento linfedema/CVI o fornire Profilassi del TEV, siete in Dispositivo FDA territorio (Classe II, 510(k), QMSR/13485, UDI, test IEC/ISO). I prodotti per il massaggio dei consumatori che non riportano indicazioni mediche possono aggirare le norme sui dispositivi della FDA, ma gli ospedali e i canali DME non li accetteranno per uso clinico.
Q2. Possiamo vendere senza 510(k) come prodotto "wellness"? Rischi?
A. È possibile vendere ai consumatori un "massaggiatore" non medicale. solo se la vostra etichettatura, il vostro sito web e la vostra formazione evitare le richieste di risarcimento per malattia/medicina. Il superamento della linea di demarcazione fa scattare lo status di dispositivo FDA e il rischio di applicazione della legge (fermo all'importazione, lettere di avvertimento). Se i vostri obiettivi di vendita includono ospedali/PT/OT o rimborsi DME, perseguite la 510(k).
Q3. Quali sono i rapporti di terze parti che gli ospedali richiedono più spesso per i test di accettazione?
A. IEC 60601-1/-1-2 (e -1-11 per uso domestico), ISO 10993 sintesi per i materiali a contatto con il paziente, ISO 14971 riepilogo del fascicolo di rischio, IEC 62366-1 relazione sommativa sull'usabilità, batteria prove (IEC 62133-2) e UN 38.3 Riassunto del test, FCC Parte 15 (se digitale/wireless), oltre alla Riassunto 510(k).
Q4. Se il prodotto include il Bluetooth e una companion app, quali sono le richieste aggiuntive?
A. Includere FCC Parte 15 prove (radiatore intenzionale), livello di preoccupazione del software/documentazione, e FDA sicurezza informatica contenuto: SBOM, modellazione delle minacce, piano di aggiornamento/patch, controllo degli accessi, registrazione e dichiarazioni di etichettatura. Allineate il vostro SGQ con controlli di progettazione sicuri.
Conclusione + Soft CTA
I premi del mercato sanitario statunitense sicurezza, prestazioni e tracciabilità. Allineamento precoce a FDA 510(k) aspettative, QMSR/ISO 13485, IEC 60601-1/-1-2, ISO 10993, IEC 62366-1, ISO 14971, UDIe (se del caso) IEC 62133-2/UN38.3 e FCC Parte 15 accorcerà l'onboarding con gli ospedali, i fornitori di riabilitazione e i distributori di DME e ridurrà gli attriti nelle approvazioni IDN/GPO e nelle transizioni di assistenza domiciliare.
Informazioni su Senyang (soft): Senyang opera nell'ambito di un sistema di qualità basato sulla norma ISO 13485 e allineato al QMSR della FDA, mantiene un sistema completo di dossier di prova (famiglia IEC 60601, ISO 10993, file di rischio e usabilità), offre pompe a bassa rumorosità, polsini personalizzabili (comprese le taglie bariatriche), IFU standardizzati con UDI/tracciabilità, e un pacchetto di supporto clinico per l'assistenza ospedaliera e l'inserimento a domicilio. Se siete un ospedale, una linea di servizi PT/OT o un distributore di DME, contattateci per il pacchetto di conformità e le unità di valutazione su misura per le esigenze del vostro formulario e della vostra polizza.
Riferimenti (segnaposto per il file di sourcing)
-
Panoramica della FDA sulla regolamentazione dei dispositivi; nozioni di base sulla 510(k); registrazione dello stabilimento ed elenco dei dispositivi. Food and Drug Administration degli Stati Uniti+1
-
Esempi di sintesi 510(k) per sistemi di compressione pneumatica/aria compressa. Dati di accesso alla FDA+1
-
Requisiti UDI e marcatura diretta (21 CFR 801 Subpart B). eCFR
-
Regola finale del QMSR per l'allineamento alla ISO 13485 (in vigore dal 2026). Registro federale+1
-
IEC 60601-1 e norme collaterali; garanzie per l'assistenza sanitaria a domicilio (-1-11). vde.com+1
-
ISO 10993-1 Guida FDA (matrice di biocompatibilità). Food and Drug Administration degli Stati Uniti+1
-
Gestione del rischio ISO 14971; materiali di formazione FDA. Food and Drug Administration degli Stati Uniti+1
-
Cybersecurity in Medical Devices-FDA final guidance (2025). Food and Drug Administration degli Stati Uniti
-
FCC 47 CFR Parte 15 (radiatori intenzionali/non intenzionali). eCFR+1
-
Riconoscimento IEC 62133-2 e requisiti di spedizione delle batterie al litio UN 38.3. Dati di accesso alla FDA+1
-
Articoli sulle NCD/LCD e sulle politiche del CMS; codici HCPCS E0650/E0651/E0652; guida MAC e aggiornamenti recenti. CGS Medicare+4cms.gov+4cms.gov+4