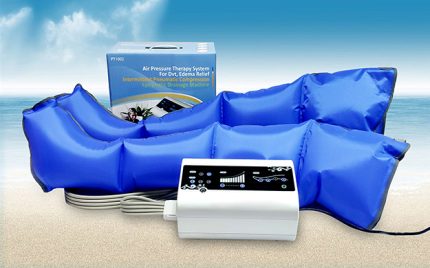




Os massajadores de pernas de compressão de ar reduzem regularmente o inchaço da perna, aceleram a recuperação pós-operatória, aliviam a fadiga das pernas dos enfermeiros e dos trabalhadores de escritório e também ajudam o retorno venoso e linfático. Estes massajadores são classificados pela FDA como Compressão pneumática intermitente (IPC) Sistemas e são concebidos para melhorar a recuperação. Os massajadores PCD são adquiridos como dispositivos médicos nos EUA cuidados de saúde O sistema e os clientes estão preocupados com a rastreabilidade, o desempenho clínico e a segurança.
O presente documento apresenta pormenorizadamente as normas e regulamentos para simplificar o processo de verificação da sua entidade. Os pontos de interesse incluem provas de aquisição hospitalar, visão geral da codificação CMS/Medicare, UDI e rotulagem, noções básicas de bateria/transporte e FCC, conteúdo de elevado valor das instruções de utilização (IFU), classificação FDA e 510(k), sistemas de qualidade (QMSR/ISO 13485), normas fundamentais de segurança e desempenho (IEC/ISO) e provas de aquisição hospitalar.
Definição do dispositivo e utilização prevista
Duas trajectórias de posicionamento existem:
-
Bem-estar/massagem (consumidor):
comercializado para relaxamento ou alívio temporário de fadiga ligeira sem pedidos de indemnização médica. Existe uma margem de manobra para evitar alegações de doenças/terapêuticas que podem ajudar a evitar a jurisdição da FDA em matéria de dispositivos, mas no momento em que são feitas alegações como "trata o linfedema", "previne a TVP" ou "terapia pós-operatória", será activada a regulamentação dos dispositivos.
-
Dispositivo médico (utilização clínica): Nos Estados Unidos, os dispositivos médicos regulamentados incluem os sistemas IPC/PCD destinados a ajudar o retorno venoso/linfático, diminuir o edema e/ou apoiar a recuperação pós-operatória.
O a utilização prevista determina a regulamentação A sua empresa está a tentar determinar qual a via a seguir e quais as provas necessárias para a manter. Se a sua rotulagem, sítio Web ou instruções de utilização indicarem ou implicarem que a profilaxia do linfedema/VIH e TVP é tratada, prepare-se para seguir a via do dispositivo médico (ver abaixo).
Via de regulamentação nos EUA
Classificação e 510(k)
A maior parte dos sistemas IPC para membros (por exemplo, mangas, bombas) são abrangidos por Classe II dispositivos, para os quais um FDA 510(k) é necessário. Os 510(k)s demonstram equivalência substancial a um predicado. Os resumos de 510(k) da FDA para dispositivos semelhantes (por exemplo, sob os códigos de produto "Manga, membro, compressível" ou "Massajador, tubo insuflável elétrico") fornece algumas indicações fundamentais e afirmações sobre o desempenho.
Registo de Estabelecimentos e Listagem de Dispositivos
Os fabricantes e os importadores iniciais devem registar as suas instalações e enumerar os dispositivos ao abrigo do 21 CFR Parte 807. Embora a fase de registo/listagem seja obrigatória e deva ser mantida actualizada, não constitui uma aprovação. Por conseguinte, os fabricantes estrangeiros devem nomear um agente nos EUA.
Rotulagem e UDI
Atualmente, a maioria dos dispositivos da Classe II tem de ter um UDI. As UDIs têm de aparecer nos rótulos, nas embalagens e, se o dispositivo for reutilizável e reprocessado, tem de ser marcado diretamente. Os dados UDI também devem ser enviados para o GUDID. Os rótulos dos dispositivos e as instruções de utilização (IFU) têm de cumprir 21 CFR Parte 801.
Sistema de qualidade: QSR → QMSR (alinhado com a norma ISO 13485)
A FDA finalizou as alterações aos regulamentos, afectando a ISO 13485:2016 e o QSR (21 CFR 820). Isto entrará em vigor em 2026. Os fabricantes dos EUA estão a alinhar os controlos de design, produção, CAPA e rastreabilidade com a ISO 13485, com algumas adições específicas da FDA.
Elementos de prova num processo 510(k)
Tal como referido na maioria dos pedidos de autorização 510(k), a desempenho, ensaios de durabilidade/vida útile elétrico/EMC provas, juntamente com biocompatibilidade fundamentos e software/segurança cibernética (se for caso disso), devem ser fornecidos. Os resumos públicos 510(k) fornecem provas dos parâmetros de desempenho típicos.
Para reduzir o risco de aplicação da lei, evite fazer quaisquer alegações relativas a diagnósticos, tratamentos ou quaisquer outras funções médicas e mantenha a publicidade estritamente não médica, se posicionar o seu produto apenas como um massajador de bem-estar. U.S. Food and Drug Administration.

Normas fundamentais de segurança e desempenho
Segurança eléctrica e CEM (ambientes médicos)
-
IEC 60601-1: segurança geral e desempenho essencial do equipamento médico elétrico (equipamento ME).
-
IEC 60601-1-2 (CEM): compatibilidade electromagnética (garantia).
-
IEC 60601-1-11:
para cuidados de saúde ao domicílio Equipamento de EM relevante para as transições do hospital para o domicílio e para a utilização de DME. A FDA aponta para a adoção da ANSI/AAMI
Biocompatibilidade (pele/contacto a curto prazo)
-
ISO 10993-1: quadro de avaliação biológica. Para mangas/forros de membros com contacto com a pele intacta, os testes/racionais (por exemplo, citotoxicidade, sensibilização, irritação) devem seguir a orientação e a matriz 10993 da FDA.
Gestão do risco
-
ISO 14971 (e ISO/TR 24971) devem associar os perigos (pressão excessiva, punhos incorrectos, ligações erradas) aos controlos e à avaliação do risco residual ao longo do ciclo de vida.
Usabilidade / Factores Humanos
-
IEC 62366-1: estabelecer um engenharia de usabilidade análises de ficheiros-tarefas, testes formativos e sumativos centrados na utilização segura (por exemplo, ordem de colocação, definições de pressão, rastreio de contra-indicações).
Software e cibersegurança (se for uma aplicação/nuvem ou sem fios)
-
Seguir a FDA Orientações sobre cibersegurança nos dispositivos médicos: modelação de ameaças, SBOM, estratégia de atualização, ciclo de vida de desenvolvimento seguro e expectativas de conteúdo antes da comercialização.
Sem fios/FCC e eletrónica digital
- Se o seu dispositivo utilizar Bluetooth/Wi-Fi, cumpra a norma FCC 47 CFR Parte 15 para radiadores intencionais; sem rádio, os componentes electrónicos digitais são normalmente radiadores não intencionais nos termos da Parte 15, Subparte B (SDoC ou certificação).
Baterias e transporte
- As baterias recarregáveis devem seguir IEC 62133-2 para segurança da pilha/bateria. Para envio, ONU 38.3 testes e Resumo do teste disponibilidade são necessários.
Materiais e produtos químicos (expectativas do comprador)
Os EUA não têm um mandato federal RoHS para dispositivos médicos, mas Organizações de compras de grupo (GPO) e os IDNs solicitam frequentemente Declarações de RoHS/conteúdo de chumbodeclarações sem ftalatos, sem látex - tornando-se muitas vezes contratual requisitos dos fornecedores (um fator de diferenciação nas RFP).
Considerações sobre compras e reembolso de hospitais
O que os hospitais/centros de reabilitação procuram
As equipas de aprovisionamento e a liderança PT/OT solicitam normalmente:
-
Dossiê de regulamentação: Um dossier regulamentar completo que inclui 510(k) número, certificação do SGQ, atestados relativos QMSR, ISO 13485 alinhamento, listagem de relatórios de ensaio (60601-1/-1-2, 10993, 14971, 62366, 62133, conforme aplicável), prova de UDI e procedimentos para o RDM e recolhas.
-
Durabilidade e facilidade de manutenção: As especificações de durabilidade e facilidade de manutenção, incluindo a vida útil da bomba, o ciclo de trabalho, a contagem de ciclos e a compatibilidade de lavagem e reprocessamento da manga.
-
Limpeza e desinfeção: Métodos validados pela IFU (toalhetes/agentes, tempos de contacto) e limites de reutilização.
-
Rastreabilidade: Métodos de limpeza e desinfeção validados pela IFU, incluindo toalhetes/agentes, tempos de contacto e limites de reutilização.
-
Formação e apoio: Requisitos de rastreabilidade da legislação UDI, incluindo rótulos, para artigos reutilizáveis reprocessados, marcação direta, quando aplicável, e o eCFR.
CMS/Medicare (apenas síntese)
Para uso doméstico no linfedema ou na insuficiência venosa crónica (IVC com úlceras), as PCDs mapeiam para HCPCS códigos do compressor E0650/E0651/E0652 e mangas/acessórios conexos (cobertura variaver o seu DME MAC LCD/NCD). A política da Medicare exige geralmente um ensaio de terapia conservadora antes da cobertura para o linfedema; os critérios CVI são diferentes. Dispositivos para Profilaxia do TEV (E0676) muitas vezes não estão cobertos como serviços preventivos ao abrigo do benefício DME. Confirme sempre com as políticas locais de MAC.
História de valor e indicadores clínicos
Documentar resultados como redução do perímetro dos membros, adesão dos doentes (horas de utilização), impacto na carga de trabalho dos enfermeiros (tempo de preparação, alarmes), e prontidão para a alta/adesão ao domicílio. Citar literatura publicada ou dados internos de QI; utilizar a linguagem dos KPI do hospital (LOS, readmissões, prevenção de lesões por pressão, quando aplicável) para enquadrar o seu argumento. (Consultar os contextos de profilaxia de TEV da AORN/ASH se o seu dispositivo exigir profilaxia mecânica peri-operatória).
Rotulagem e IFU (o que é bom)
O seu IFU deve indicar claramente:
-
Gama de pressão em mmHgperfil do ciclo (calendário de inflação/deflação) e disponibilidade de modos de tratamento.
- Para indicações, contra-indicações e precauçõesuma definição rápida poderia ser o rastreio de suspeita de TVP ou agudaParel e Zimny fornecem bons exemplos de factores de referência que podem ser de grande ajuda, ou seja, aumento da dor, parestesia e/ou descoloração.
- Ajuste e dimensionamento, encaminhamento da tubagem e instruções para prevenção de ligações erradas.
- Limpeza/desinfeção validado para os materiais específicos e com os ciclos de reutilização máximos permitidos, se aplicável.
-
UDI localização(ões), acessórios, peças sobressalentes, intervalos de manutenção, garantia e informações de contacto.
Diferenciar entre a utilização doméstica e a utilização clínica do produto, caso a família de produtos abranja ambas. É a mesmo hardware com reivindicações diferentes; a que foi vendida aos cuidados definições deverá cumprir uma regulamentação mais rigorosa em matéria de dispositivos médicos.
Sustentabilidade e cadeia de abastecimento (o que os compradores pedem agora)
Os grandes IDN têm cada vez mais peso resiliência dos fornecedores e ESG:
-
Fábrica ISO 13485 certificação (ou alinhamento auditado com QMSR), fornecedores documentados e dual-sourcing/espaços críticos estratégias.
-
Recolha e acontecimentos adversos manuais de resposta, com rastreio no terreno baseado na UDI (exatidão dos dados GUDID).
-
Declarações de materiais (sem látex, informações sobre DEHP/ftalato), redução de embalagens e reparabilidade.

Listas de controlo de conformidade
A. Entrar no mercado médico dos EUA - elementos essenciais
| Item | Elementos de prova que deve ter em arquivo |
|---|---|
| Via de regulação | Carta de autorização 510(k) e resumo; mapeamento do código do regulamento/produto. |
| Credenciais das instalações | Estabelecimento Registo & Listagem de dispositivos (21 CFR 807). |
| Sistema de qualidade | Certificado ISO 13485 ou procedimentos alinhados com o QMSR; registos de controlo da conceção, ficheiros de risco. |
| Elétrico/EMC | IEC 60601-1 e 60601-1-2 relatórios (e -1-11 para uso doméstico). |
| Biocompatibilidade | ISO 10993-1 fundamentos da avaliação/ensaio de materiais que entram em contacto com a pele. |
| Usabilidade/HFE | IEC 62366-1 dossier de engenharia de usabilidade (teste sumativo). |
| Cibersegurança (se aplicável) | Alinhamento das orientações da FDA em matéria de ciberespaço: SBOM, modelo de ameaças, plano de atualização. |
| Baterias/transporte | IEC 62133-2 segurança das pilhas; ONU 38.3 teste & Resumo do teste para envio. |
| FCC | Autorização da Parte 15 (radiador intencional/não intencional) ou SDoC. |
| UDI e rotulagem | UDI nos rótulos/embalagens (e marca direta se reutilizável e reprocessado), dados GUDID. |
| Clínica/desempenho | Relatórios de ensaio/verificação; fundamentação da equivalência; ensaios de durabilidade/ciclo de vida (conforme utilizado nos predicados). |
| Pós-mercado | Procedimentos MDR, tendências de reclamações, SOPs de recolhas/correcções no terreno. |
B. Lista de controlo das aquisições hospitalares (o que verificar)
-
Número 510(k) e UDI prontidão; pleno índice do relatório de ensaio (IEC/ISO, biocompostos, usabilidade).
-
Durabilidade (MTBF da bomba, ciclos da manga), nível de ruído em dBA (aptidão para utilização nocturna), precisão da pressão tolerâncias.
-
Dimensionamento e disponibilidade de braçadeiras (barriga da perna, coxa, pé; opções bariátricas), peças sobresselentes prazos de entrega.
-
Limpeza/claridade UIF (agentes, tempos, limites de reutilização), leitura de código de barras/UDI.
-
SLA de serviço e formação (em serviço para enfermagem/PT/OT, instrumentos de competência).
-
Ajuste de reembolso para a transição de casa (HCPCS E0650/E0651/E0652 quando clinicamente adequado; sempre sujeito à política local).
FAQs
Q1. Qual é a principal diferença de conformidade entre um massajador de pernas de consumo e um dispositivo IPC de nível médico?
A. É o utilização prevista e reivindicações. Se afirma que tratar linfedema/CVI ou fornecer Profilaxia do TEV, está em Dispositivo FDA território (Classe II, 510(k), QMSR/13485, UDI, testes IEC/ISO). Os produtos de massagem de consumo que evitam alegações médicas podem contornar as regras da FDA relativas a dispositivos - mas os hospitais e os canais de DME não os aceitarão para utilização clínica.
Q2. Podemos vender um produto de "bem-estar" sem uma licença 510(k)? Riscos?
A. É possível vender um "massajador" não médico aos consumidores apenas se a sua rotulagem, sítio Web e formação evitar reclamações médicas/doenças. O facto de ultrapassar a linha de demarcação desencadeia o estatuto de dispositivo da FDA e o risco de aplicação da lei (detenção na importação, cartas de aviso). Se os seus objectivos de vendas incluírem o reembolso de hospitais/PT/OT ou DME, procure obter 510(k).
Q3. Que relatórios de terceiros é que os hospitais solicitam mais frequentemente para os testes de aceitação?
A. IEC 60601-1/-1-2 (e -1-11 para uso doméstico), ISO 10993 resumo para materiais em contacto com os doentes, ISO 14971 resumo do ficheiro de risco, IEC 62366-1 relatório sumativo de usabilidade, bateria provas (IEC 62133-2) e UN 38.3 Resumo dos ensaios, FCC Parte 15 (se digital/sem fios), mais o Resumo 510(k).
Q4. Se o produto incluir Bluetooth e uma aplicação complementar, que outras apresentações são esperadas?
A. Incluir FCC Parte 15 provas (radiador intencional), nível de preocupação com o software/documentação, e FDA cibersegurança conteúdo: SBOMA segurança do design pode ser melhorada através da modelação de ameaças, do plano de atualização/remendo, do controlo de acesso, do registo e das declarações de rotulagem. Alinhe o seu QMS com controlos de conceção seguros.
Conclusão + CTA suave
Prémios do mercado dos cuidados de saúde nos EUA segurança, desempenho e rastreabilidade. Alinhamento precoce para FDA 510(k) expectativas, QMSR/ISO 13485, IEC 60601-1/-1-2, ISO 10993, IEC 62366-1, ISO 14971, UDIe (se aplicável) IEC 62133-2/UN38.3 e FCC Parte 15 encurtará o processo de integração com hospitais, provedores de reabilitação e distribuidores de DME - e reduzirá o atrito nas aprovações de IDN/GPO e transições de cuidados domiciliares.
Sobre Senyang (suave): A Senyang opera ao abrigo de um sistema de qualidade baseado na norma ISO 13485 alinhado com o QMSR da FDA, mantém um registo completo de dossier de ensaio (família IEC 60601, ISO 10993, ficheiros de risco e usabilidade), oferece bombas de baixo ruído, punhos personalizáveis (incluindo tamanhos bariátricos), IFUs padronizadas com UDI/rastreio e rastreio, e um pacote de apoio clínico para serviços hospitalares e integração na utilização em casa. Se é um hospital, uma linha de serviços PT/OT ou um distribuidor de DME, contacte-nos para obter o pacote de conformidade e as unidades de avaliação adaptados às necessidades do seu formulário e da sua apólice.
Referências (marcadores de posição para o seu ficheiro de origem)
-
Visão geral da FDA sobre a regulamentação de dispositivos; noções básicas de 510(k); registo de estabelecimentos e listagem de dispositivos. Administração de Alimentos e Medicamentos dos EUA+1
-
Exemplos de resumos 510(k) para sistemas de compressão pneumática/compressão de ar. Dados de acesso à FDA+1
-
Requisitos UDI e marcação direta (21 CFR 801 Subparte B). eCFR
-
Regra final do QMSR alinhada com a norma ISO 13485 (efectiva em 2026). Registo Federal+1
-
IEC 60601-1 e normas de garantia; garantia de cuidados de saúde ao domicílio (-1-11). vde.com+1
-
ISO 10993-1 Orientação da FDA (matriz de biocompatibilidade). Administração de Alimentos e Medicamentos dos EUA+1
-
Gestão de riscos ISO 14971; materiais de formação da FDA. Administração de Alimentos e Medicamentos dos EUA+1
-
Cibersegurança nos dispositivos médicos - orientações finais da FDA (2025). Administração de Alimentos e Medicamentos dos EUA
-
FCC 47 CFR Parte 15 (radiadores intencionais/não intencionais). eCFR+1
-
Reconhecimento IEC 62133-2 e requisitos de transporte de baterias de lítio UN 38.3. Dados de acesso à FDA+1
-
CMS NCD/LCD e artigos de política; códigos HCPCS E0650/E0651/E0652; orientação MAC e actualizações recentes. CGS Medicare+4cms.gov+4cms.gov+4